
200
评论
查看更多
密码过期或已经不安全,请修改密码
修改密码
壹生身份认证协议书
同意
拒绝
同意
拒绝
同意
不同意并跳过


摘 要
目的:从表观遗传学角度探究携带相同致病突变DDX58 p.R109C((c.325C>T)的同卵双生子表型差异的机制。
方法:采集双生子的外周血DNA样本,进行全基因组甲基化测序(WGBS),筛选差异甲基化区域(DMR)并对启动子区差异显著的DMR关联基因(DAG)进行通路富集与功能分析。
结果:与未患病妹妹相比,罹患狼疮肾炎(LN)的姐姐外周血中共鉴定出47 054个DMR,包括29 058个高甲基化DMR和17 996个低甲基化DMR。其中,启动子区高甲基化DMR为1 659个,关联基因主要参与泛素化降解、白细胞经内皮迁移等过程;而启动子区低甲基化DMR为1 922个,对应基因显著富集于cAMP信号通路、T/B细胞受体信号及Th17细胞分化等免疫炎症相关通路。
结论:本研究揭示DNA甲基化修饰可能是影响临床表型异质性的关键因素,从表观遗传角度为单基因狼疮的外显不全现象提供了机制线索。
系统性红斑狼疮(SLE)是一种可累及多器官的自身免疫性疾病[1],其最常见且最严重的并发症狼疮肾炎(LN)是导致终末期肾病的重要危险因素[2-3]。SLE的发生发展与遗传因素密切相关,“单基因狼疮”作为由特定致病基因突变驱动的特殊亚型,为深入解析SLE发病机制提供了重要切入点[4]。然而,临床实践中基因型与表型间并非完全对应,部分携带明确致病性突变的个体并未发病,即存在“外显不全”现象[5],其调控机制有待阐明。
本中心前期研究发现,DDX58基因(编码RIG-I)功能获得性突变p.R109C(c.325C>T)可通过解除RIG-I蛋白自抑制状态诱导Ⅰ型干扰素信号通路异常活化导致LN[6]。该突变携带者中有一对临床表型差异显著的同卵双生子:先证者姐姐罹患重症SLE合并LN,而妹妹仅抗心磷脂抗体阳性,为解析外显不全的表观调控机制提供了典型案例。
本研究拟通过全基因组甲基化测序(WGBS),系统分析这对双生子的DNA甲基化差异特征,旨在深化对外显不全机制的理解,并为狼疮的精准诊疗提供思路。
对象和方法
研究对象 研究对象为携带DDX58 p.R109C突变的同卵双生子,均已签署知情同意书。本研究经东部战区总医院伦理委员会审查批准(批准文号2022DZKY-061-01)。
样本制备 采用chemagic™ DNA Blood 3k Kit SpecialH24抽提基因组DNA,并通过琼脂糖凝胶电泳验证DNA完整性。260/280吸光度比值严格控制于1.8~2.0,符合后续WGBS建库质控标准。
文库构建与质检 取DNA样本1 μg,混合未甲基化λ DNA作为内参,经超声片段化至250 bp左右。片段化产物经末端修复、加A尾及甲基化接头连接后,采用EZ DNA Methylation-Gold™ Kit进行亚硫酸氢盐转化与纯化,继而经PCR扩增完成文库构建。在通过Qubit定量、Agilent 2100 bioanalyzer分析插入片段大小及qPCR精确定量有效浓度>2 nmol/L的基础上,对质检合格的文库采用Illumina平台进行测序。
生物信息学分析
全基因组甲基化水平分析 通过Trimmomatic(v0.38)软件对原始测序数据进行严格的质控处理后,统计全基因组范围内三种类型胞嘧啶(CG、CHG、CHH)中的平均甲基化水平。依据基因组注释信息将序列划分为转录起始位点上游2 kb、基因本体及转录终止位点下游2 kb等区域,并分别计算各区域中CG位点的甲基化分布。
差异甲基化区域(DMR)分析 使用metilene(v0.2-8)在从头模式下检测DMR。所使用的参数设置为“—mincpgs5—minMethDiff0.1—mode1—mtc2”。然后根据以下标准对检测到的DMR进行筛选:①校正后的曼-惠特尼U检验(MWU检验)P<0.01;②甲基化水平差异>0.1;③DMR包含的CpG数量>5;④DMR的长度>50个碱基对。随后对显著DMR进行基因注释,并统计染色体分布情况。
功能富集分析 对启动子区高甲基化及低甲基化的DMR相关基因分别进行基因本体(GO)分析与京都基因与基因组百科全书(KEGG)通路富集分析。采用Allenricher(v1.0)软件完成富集分析,显著富集阈值设为P<0.05。
结 果
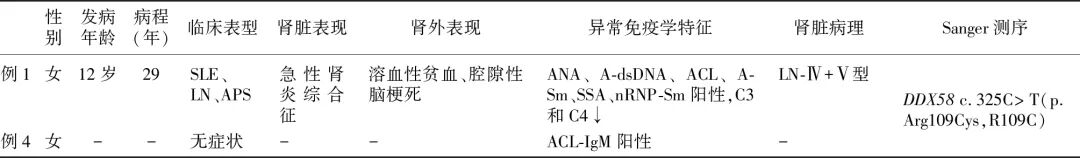
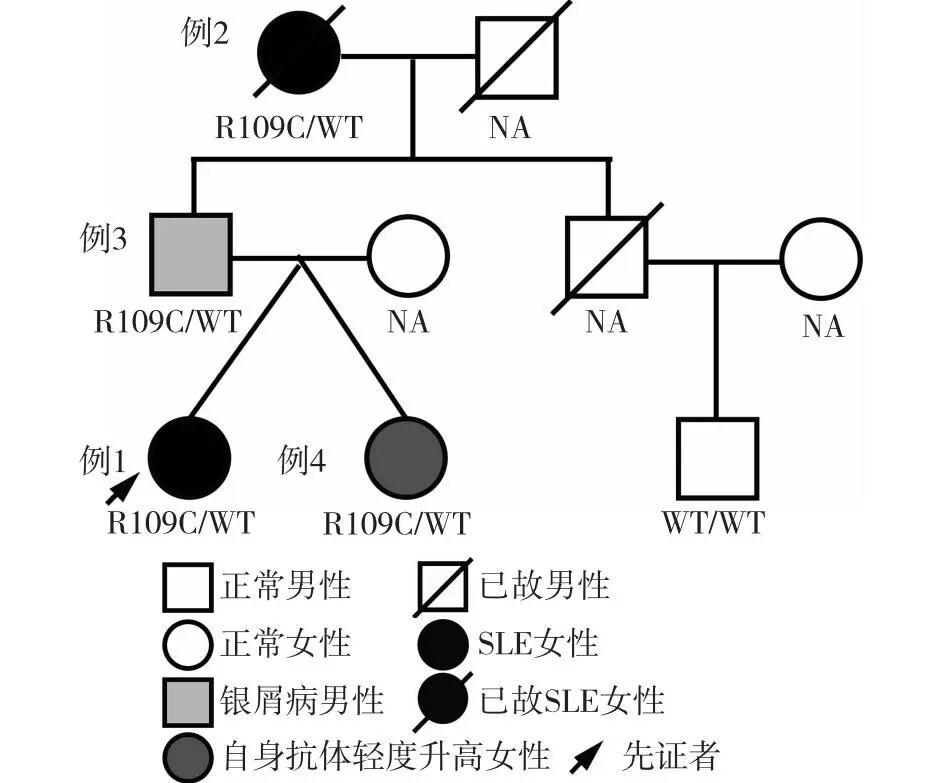
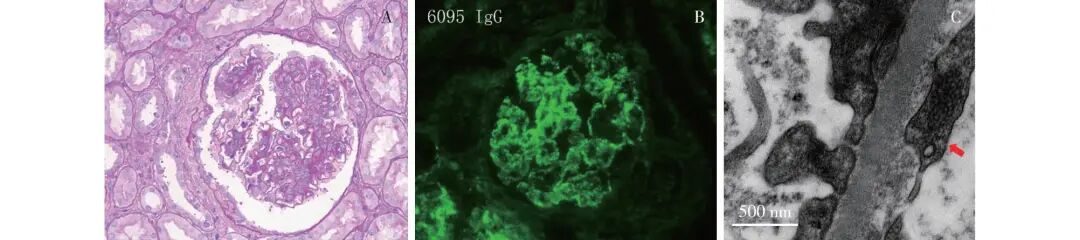
携带DDX58 p.R109C基因变异同卵双生子临床特征 前期研究已证实DDX58 p.R109C突变为SLE新基因突变[6],遗传学分析显示DDX58 p.R109C突变在LN家系中呈常染色体显性遗传并伴外显不全现象。本研究的家系中(图1),先证者(例1)、奶奶(例2)、爸爸(例3)和妹妹(例4)均携带DDX58 p.R109C杂合致病突变[6];然而,在临床表现上,例1 SLE合并LN,例2 SLE,例3银屑病,而例4仅表现为抗心磷脂抗体阳性(ACL-IgM)。其中,例1与例4为同卵双生子,自幼共同生活,成长环境与饮食习惯相似。如表1所示,先证者(例1)于12岁时以发热伴呼吸道感染起病,临床表现为肾病综合征伴肾外多系统受累,免疫学检查显示多种自身抗体阳性合并C3、C4补体降低,经肾活检明确为Ⅳ+Ⅴ型LN(图2),符合欧洲抗风湿病联盟/美国风湿病学会(EULAR/ACR)的SLE合并LN诊断标准。起病前2个月,患者曾有左小腿皮肤烫伤史(4 cm水疱)。在后续病程中,患者还出现肩部血管瘤、反复自然流产及脑梗死。其同卵双生妹妹(例4)于2011-04-23体检未见明显异常,实验室检查仅ACL-IgM阳性;1年后复诊结果显示ACL-IgM滴度下降,尿常规检查无异常。
表1 患者临床资料
SLE:系统性红斑狼疮;LN:狼疮肾炎;APS:抗磷脂综合征;ANA:抗核抗体;A-dsDNA:抗双链DNA抗体;ACL:抗心磷脂抗体;A-Sm:抗Sm抗体;SSA:抗干燥综合征A型抗原抗体;nRNP-Sm:抗nRNP-Sm抗体;ACL-IgM:抗心磷脂IgM抗体
图1 先证者家系图
SLE:系统性红斑狼疮;NA:信息缺失;WT:野生型
图2 先证者肾脏病理改变
A:肾小球内弥漫性系膜和内皮细胞增生(PAS,×400);B:系膜区及毛细血管壁可见IgG颗粒状沉积(IF,×400);C:肾小球内皮细胞内可见管网状包涵体(EM)(↑)
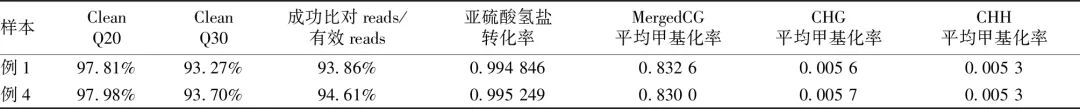
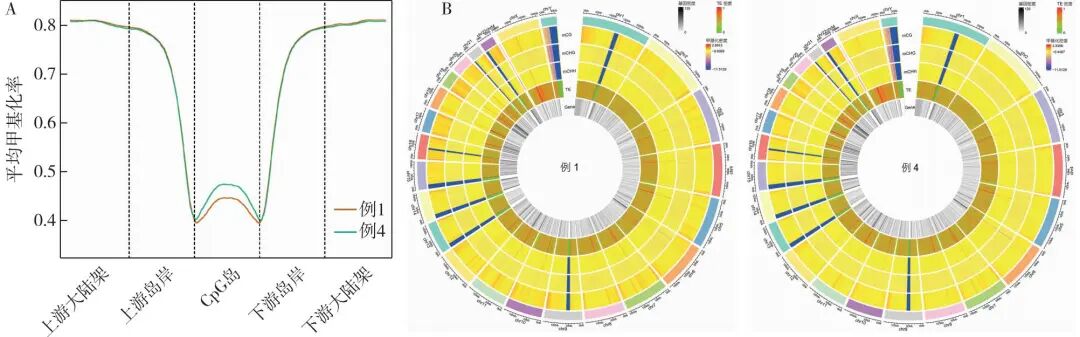
全基因组DNA甲基化测序结果概览 为探究这对同卵双生子表型差异机制,我们采集其外周血DNA进行WGBS测序。例1与例4的CleanQ20和CleanQ30分别超过97%和93%(表2),提示测序错误率低、数据质量良好,符合全基因组甲基化分析标准。在三种胞嘧啶类型中,CG平均甲基化率最高,例1、例4分别为83.26%、83.00%,而CHG与CHH位点的平均甲基化水平均<0.6%,提示本研究中DNA甲基化修饰主要发生于CG二核苷酸位点(表2)。基因组元件的甲基化分布如图3A所示:双生子样本的平均甲基化水平自CpG岛上游远端向近端逐渐降低,于CpG岛区域达到最低值,随后从下游近端至远端逐步回升。其中,例1与例4在CpG岛处存在差异,由于CpG岛多位于启动子区且其甲基化状态直接调控基因表达,提示双生子该区域的DNA甲基化修饰可能存在个体特异性。
表2 WGBS测序质量评估及胞嘧啶甲基化水平汇总
WGBS:全基因组甲基化测序;CleanQ20和CleanQ30:质控后碱基质量高于Q20和Q30的比例;CG、CHG及CHH:根据胞嘧啶(C)下游紧邻的碱基类型,DNA甲基化可分为三种模式,其中H为简并碱基,代表A、T或C碱基;有效测序深度为5×
图3 例1和例4样本的DNA甲基化图谱特征
A:例1和例4单样本各基因元件的甲基化水平特征图;B:单样本全基因组甲基化Circos图;由外至内同心圆环依次为:CG、CHG、CHH三种不同的胞嘧啶(蓝-黄-红色阶示意甲基化密度由低到高)、TE密度(绿-红色阶表示由低到高)、基因密度(灰白-黑色阶表示由低至高)
全基因组DNA甲基化分布结果显示,CG、CHG及CHH甲基化密度在染色体不同区域分布不均,且甲基化水平的波动与基因密度和转座子(TE)元件分布相关(图3B)。CG甲基化密度在chr17、chr19等区域呈明显高峰,这些高峰与基因密度较高区域重叠度最高,提示这些区域可能为富含CG的启动子或外显子的关键功能区;CHH甲基化整体波动显著,并在TE富集区域密度更高。综上,双生子全基因组DNA甲基化平均水平接近,但在染色体区域层面的分布具有明确个体特征,且与遗传元件分布相关。
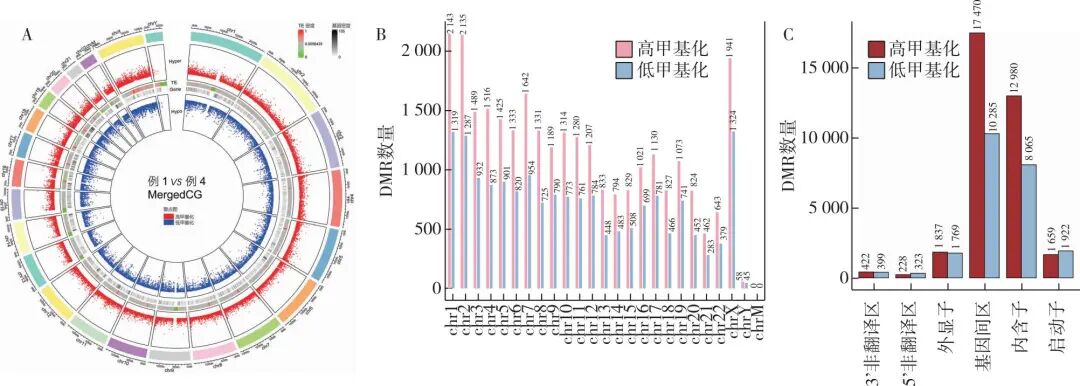
DMR的基因组分布与功能特征 基于WGBS数据,本研究共筛选出47054个DMR,包含314154个CpG位点,总长度约12.7 Mb。相较于例4,例1高甲基化DMR共计29 058个、低甲基化DMR为17996个。我们以染色体为单位,绘制Circos图展示双生子外周血DNA中DMR、基因密度和TE密度的全基因组分布特征并分析各区域甲基化水平差异。结果显示,DMR整体分布与基因密度、TE密度显著相关,其中低甲基化DMR富集区域通常伴随较高的基因密度(图4A)。与例4相比,例1中高甲基化与低甲基化DMR主要分布于chr1、chr2和chr X(图4B)。功能区域定位分析显示,与例4相比,例1的DMR主要分布于基因间区、内含子区、外显子区和启动子区;其中,基因间区、内含子区和外显子区以高甲基化DMR为主,启动子区以低甲基化DMR为主(图4C)。
图4 例1和例4 DMR的基因组分布特征
DMR:差异甲基化区域;A:全基因组范围内例1和例4的DMR区域甲基化水平分布情况;由外至内同心圆环依次:高甲基化DMR甲基化水平(红点外伸表示高值)、TE密度(绿-灰-红色阶表示CpG岛密度由低到高)、基因密度(白黑色阶表示由低至高)、低甲基化DMR甲基化水平(蓝点内伸表示高值);B、C:DMR在染色体及基因元件上的分布情况
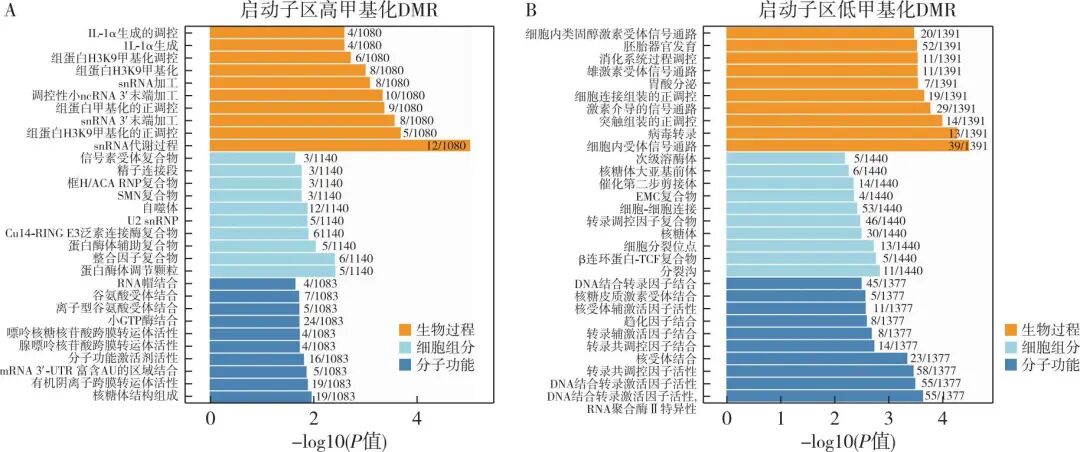
启动子区DMR相关基因(DAG)功能分析 DNA甲基化作为启动子区域的一种关键表观遗传修饰,对基因转录通常具有抑制作用[7],因此,本研究聚焦启动子区差异甲基化基因,GO分析结果显示,与例4相比,先证者高甲基化DAG显著富集于snRNA代谢过程、组蛋白H3K9甲基化调控、白细胞介素1α生成调控等生物过程,同时涉及核糖体结构组成和有机阴离子跨膜转运体活性等分子功能(图5A)。低甲基化DAG则显著关联细胞内受体信号通路、病毒转录、突触组装正调控等生物过程,以及DNA结合转录激活因子活性、核受体结合及转录共调控因子结合等分子功能(图5B)。
图5 例1和例4启动子区DAG的GO分析
DMR:差异甲基化区域;A:启动子区高甲基化DMR GO分析;B:启动子区低甲基化DMR GO分析
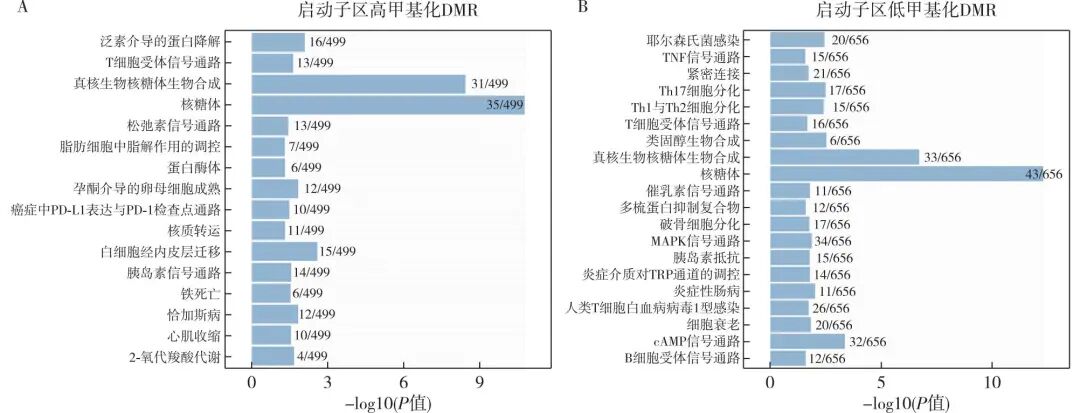
DAG通路富集分析 为进一步探究同卵双生子表型差异的潜在机制,我们基于DAG进行KEGG通路富集分析。结果显示,与例4相比,例1的高甲基化DAG显著富集于泛素介导的蛋白降解、白细胞经内皮层迁移等通路,由此提示例1可能存在蛋白质合成与降解代谢的重编程(图6A)。此外,例1低甲基化DAG主要富集于cAMP信号通路、Th17细胞分化、Th1与Th2细胞分化、T/B细胞受体及丝裂原活化蛋白激酶(MAPK)等免疫炎症通路(图6B)。
图6 例1和例4启动子区DAG的KEGG分析
DMR:差异甲基化区域;KEGG:京都基因与基因组百科全书;A:启动子区高甲基化DMR;B:启动子区低甲基化DMR
讨 论
SLE是一类临床表型高度异质性的自身免疫性疾病,目前缺乏根治性治疗手段,患者远期预后欠佳,其确切发病机制尚未完全阐明。基因组医学的快速发展为多维度解析SLE发病机制提供了核心技术手段与研究思路。近年来,全基因组关联研究(GWAS)已鉴定出数百个与SLE发病相关的遗传易感位点,但其中约90%位于非编码区,其功能注释与机制解析仍是领域内的研究难点[8-9]。此外,基于全外显子测序(WES)、全基因组测序(WGS)等基因检测技术,研究者以强效罕见变异为切入点,迄今已发现30余个与SLE发病直接相关的致病基因,这些基因的功能主要涉及补体途径缺陷、Ⅰ型干扰素途径过度激活及T/B淋巴细胞免疫耐受失衡[10-11],为阐明SLE遗传学病因提供了关键线索。然而,临床实践中常出现外显不全现象,即致病基因型与临床表型并非完全对应,极大地增加了致病机制解析的复杂性[12-14]。
本中心前期研究基于1376例特殊类型LN患者WES数据,发现共有5个家系携带DDX58基因罕见p.R109C致病性变异。其中,家系1包含一对携带相同p.R109C突变但临床表型迥异的同卵双生子,提示表观遗传调控在疾病外显中扮演关键角色。DNA甲基化作为核心表观修饰,在SLE发病中的作用已被广泛证实,SLE患者外周血普遍存在DNA低甲基化,其程度与SLE疾病活动度评分及抗双链DNA抗体滴度显著相关,且T细胞、单核细胞等免疫细胞中均发现干扰素通路相关基因的去甲基化修饰[15-17]。因此,本研究从DNA甲基化切入,探究双生子表型差异的表观遗传学调控机制。由于传统甲基化芯片存在基因组覆盖度有限、批次效应明显及信噪比低等技术局限[18],我们采用兼具单碱基分辨率与全基因组覆盖优势的WGBS技术进行检测,以期能够全面揭示同卵双生子表型差异背后的甲基化调控图谱。WGBS分析结果显示,与未患病妹妹相比,先证者启动子区DNA低甲基化修饰基因主要富集在Th17及Th1/Th2细胞分化和T/B细胞受体等信号通路,这些通路的异常活化已被多项研究证实与SLE免疫失衡密切相关[19-21],从而有力印证了本研究分析结果的可靠性与生物学意义。既往研究表明RIG-I在识别胞质RNA病毒,激活Ⅰ型干扰素通路后会发生泛素化降解,泛素化降解基因的调控异常可导致RIG-I信号持续活化[22-24]。KEGG富集分析结果显示,先证者启动子区高甲基化DAG显著富集于泛素化-蛋白酶体降解等途径,提示DNA甲基化修饰可能通过抑制RIG-I泛素化降解相关基因的表达,导致RIG-I蛋白泛素化降解受阻,持续激活Ⅰ型干扰素信号通路,进而介导LN的发生。
综上所述,我们推测DDX58 p.R109C突变所致的狼疮表型外显需要依赖多条信号通路协同作用:一方面,DNA去甲基化可解除对核心免疫炎症通路的表观抑制,加剧免疫稳态失衡;另一方面,泛素化降解相关基因的DNA甲基化修饰进一步放大了致病突变所致Ⅰ型干扰素信号活化。二者共同作用,最终驱动LN发生。这提示DNA甲基化可作为遗传因素与临床表型之间的关键桥梁,为理解外显不全机制提供重要线索。值得关注的是,除表观修饰外,基因层面的上位效应、多效性、启动子或内含子变异及单等位基因随机表达等机制也可参与疾病外显的调控[5,9]。未来研究应着眼于个体化基因组框架,统筹主效变异、遗传修饰因子及表观遗传学修饰等多重因素,系统解析导致临床表型差异的核心调控网络。
参考文献
共 24 条 · 上下滑动查看全部
来源:肾脏病与透析肾移植杂志订阅号
作者:朱宇琪 张昌明 金英 秦卫松 刘志红 赵越
作者单位:南京大学医学院附属金陵医院(东部战区总医院)硕士研究生(朱宇琪);国家肾脏疾病临床医学研究中心(南京,210016)
查看更多
 中国医学论坛报
 壹生
 今日肿瘤
 今日循环
 今日糖尿病
 今日口腔
 全科周刊
 脱贫地区农副产品网络销售平台
 助扶塬

京公网安备 11010202008182号
| 互联网新闻信息服务许可证编号:10120190017