
200
评论
查看更多
密码过期或已经不安全,请修改密码
修改密码
壹生身份认证协议书
同意
拒绝
同意
拒绝
同意
不同意并跳过


摘 要
40岁男性患者,首次就诊时即为慢性肾脏病5期,伴轻度蛋白尿、右肾多发钙化及输尿管结石,并有肾结石家族史。肾移植术后出现移植肾功能延迟恢复,移植肾病理显示肾小管内棕褐色、具折光性的结晶;尿沉渣镜检显示黄棕色球状结晶,偏振光下呈典型“马耳他十字”外观。经基因检测证实为APRT基因复合杂合突变,最终诊断为腺嘌呤磷酸核糖基转移酶缺乏症引起的2,8-二羟基腺嘌呤结晶性肾病。经非布司他治疗后血清肌酐进一步下降。
病史摘要
40岁男性患者,因“发现血清肌酐(SCr)升高、行维持性血液透析(MHD)2年余,拟行同种异体肾移植术”于2025-05-07入院。2023-03-11患者因上呼吸道感染后乏力、胸闷伴尿量减少在当地医院就诊,查SCr 1 195 μmol/L,伴钙磷代谢紊乱、肾性贫血、代谢性酸中毒等并发症,建议行肾脏替代治疗。2023-03-14患者于国家肾脏疾病临床医学研究中心就诊,查尿蛋白±,红细胞阴性,结晶阴性,尿蛋白定量0.45 g/24 h,血红蛋白80 g/L,SCr 1 265 μmol/L,尿素氮36.24 mmol/L,尿酸(UA)522 μmol/L,估算肾小球滤过率(eGFR)4 ml/(min·1.73 m2),磷2.40 mmol/L,甲状旁腺激素529.80 pg/mL。双肾B超:左肾127 mm×54 mm×63 mm,右肾54 mm×23 mm×27 mm,皮质厚度变薄,皮质回声增强,皮髓界限不清,集合系统松散,右肾体积缩小,皮质变薄,轮廓不规则,结构不清楚,左肾轮廓规则,包膜连续完整,结构不清楚,双肾内未见肾盂肾盏扩张。腹部CT:右输尿管下段结石,右侧肾盂输尿管连接处可疑微小结石;右肾萎缩伴多发钙化;左侧肾周少许渗出。患者曾于2022年查出泌尿系统结石,药物治疗后自行排出;自诉2018年发现血压偏高(具体不详),未规律服用药物治疗。父母非近亲婚配,父亲有肾结石病史。至此次入院时,患者已规律行MHD 26个月。入院当天即行右侧同种异体肾移植术(供肾为公民逝世后捐献)。术后第6天SCr降至276 μmol/L,第12天SCr升至364 μmol/L,予以甲泼尼龙冲击联合依库珠单抗治疗后SCr逐渐下降,第19~30天稳定于194~210 μmol/L,同一供者的对侧供肾受者术后肾功能恢复顺利。
患者入院时体温正常,呈贫血貌,下腹轻度压痛,无反跳痛,双肾区无叩击痛,双下肢无水肿。尿常规蛋白2+,红细胞21 130.2个/μl,白细胞10.2个/HPF,结晶阳性。血常规(术前)白细胞计数7.3×109/L,淋巴细胞百分数21.4%,中性粒细胞百分数70.0%,血红蛋白118 g/L。血生化SCr 1 219 μmol/L(术前)逐步降至210 μmol/L(术后30 d),术后第1天UA 339 μmol/L,钠133 mmol/L,C反应蛋白<0.5 mg/L,白细胞介素6(IL-6)3.83 pg/ml。D-二聚体0.91 mg/L。他克莫司谷浓度起初波动在3.1~18.3 ng/ml,随后稳定在4.6~9.0 ng/ml。肾脏B超显示,移植肾133 mm×64 mm×66 mm,实质回声稍增强,肾积水,肾主动脉段动脉阻力指数增高。移植肾活检(术后31 d)光镜见球性硬化(5/23),余正切肾小球增大,系膜区轻~中度增宽,多数球毛细血管袢开放好,囊壁节段增厚分层。肾小管-间质轻度慢性病变(25%)合并轻度急性病变(15%),肾小管管腔及上皮细胞胞质内见数处棕褐色结晶,偏振光下具有折光性(图1),管腔内偶见嗜碱性物,间质炎细胞灶性浸润,邻近见小管炎(<5个/切面)。动脉弹力层增厚分层及透明变性。免疫荧光见IgG、C3、IgM、κ轻链、λ轻链±,呈颗粒状节段沉积于系膜区,C1q、Fibrin均阴性;小管基膜未见免疫球蛋白、补体沉积;管周毛细血管C4d染色阴性。免疫组织化学染色显示肾小管上皮细胞人类白细胞抗原(HLA)-DR表达阴性。电镜见肾小球系膜区增宽,毛细血管袢开放良好,基膜厚410~740 nm,系膜区、基膜内皮下和上皮侧未见电子致密物沉积,足细胞足突节段性融合;肾小管管腔内及间质中见结晶物质(图1),可见肾小管萎缩,肾间质炎细胞浸润。尿沉渣人工镜检见黄棕色具有靶心结构的球状结晶,偏振光下中心呈“马耳他十字”(图2)。尿液细菌培养阴性。外周血全外显子测序(WES)显示,APRT基因c.388_390del(p.Leu130del)和c.321G>A (p.Lys107=)复合杂合突变,Sanger测序证实分别来源于父亲和母亲。最后诊断:腺嘌呤磷酸核糖基转移酶(APRT)缺乏症所致的移植肾2,8-二羟基腺嘌呤(2,8-DHA)结晶性肾病。
后续以黄嘌呤氧化酶抑制剂非布司他(40 mg,1次/d)病因治疗为主,联合抗排斥、低嘌呤饮食、充分水化及碱化尿液治疗。术后规律随访至第7个月(末次随访时间2025-12-10),患者一般状况良好,多次查尿常规蛋白、红细胞、结晶阴性,血红蛋白128 g/L,SCr 166 μmol/L,钙、磷等电解质代谢指标恢复正常。超声示移植肾大小、形态及实质回声未见异常,肾内各级动脉血流频谱形态及阻力指数均在正常范围内,移植肾血流灌注良好。
图1 肾小管管腔及肾小管上皮细胞胞质内见结晶
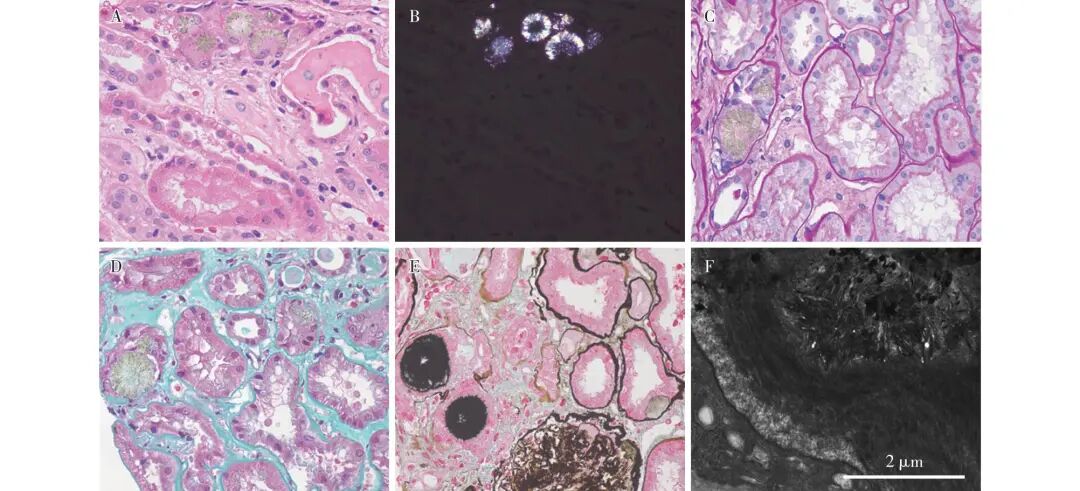
HE染色呈褐绿色或棕褐色,针状、杆状,呈“向日葵”样或“美瞳”状放射状、扇形、少数不规则排列的结晶(A,×400),偏振光下具有折光性(B,×400);该结晶PAS染色呈褐绿色或棕褐色(C,×400),Masson三色染色呈黄绿色(D,×400)、PASM-Masson染色呈黑色(E,×400);电镜下肾小管管腔内见结晶物质(F,EM)
图2 尿沉渣镜检见黄棕色具有靶心结构的球状结晶
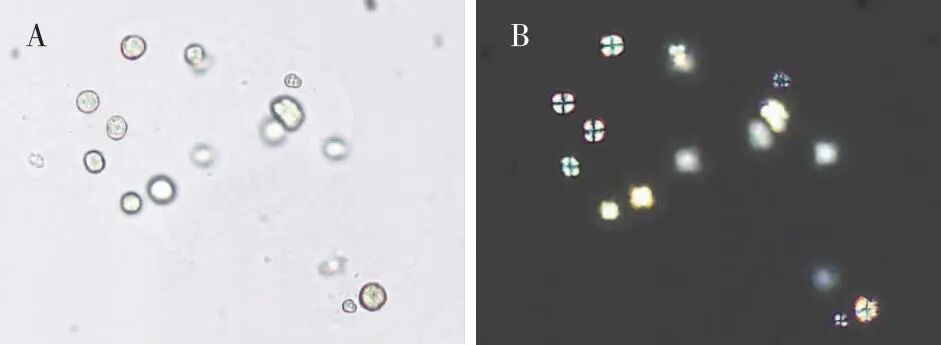
形态均一(A);偏振光下具有折光性,中心呈“马耳他十字”(B)(×400)
讨 论
青年男性患者,首次就诊时已为慢性肾脏病(CKD)5期,伴轻度蛋白尿;影像学表现为右肾萎缩伴多发钙化、右输尿管下段结石。肾移植术后肾功能延迟恢复。
患者肾移植术后SCr下降后在第12天出现SCr升高,排除钙调磷酸酶抑制剂肾毒性、感染等因素后,初期按排斥反应处理,虽治疗后肾功能有部分改善,但未能像同一供者对侧肾脏的受者那样恢复至理想水平,这提示可能存在尚未发现的非免疫性因素。
移植肾活检病理见肾小管管腔及上皮细胞胞质内棕褐色、偏振光下具有折光性的结晶沉积,考虑为移植肾结晶性肾病。肾实质内最常见结晶为草酸钙、磷酸钙、尿酸、胆固醇等,罕见2,8-DHA、胱氨酸结晶等[1],可见药物结晶如氨苯蝶啶、抗生素(如环丙沙星、磺胺类、阿莫西林等)、抗病毒药物(如阿昔洛韦等)[2]。鉴别需综合结晶的染色特性、形态、分布、偏振光折光性及患者用药史等病史。本例患者的肾组织内结晶特征高度提示2,8-DHA结晶。
尿沉渣镜检在结晶性肾病的诊断中提供重要线索,本例患者尿沉渣镜检见黄棕色具有靶心结构的球状结晶,偏振光下中心呈“马耳他十字”,这一特征性表现符合2,8-DHA结晶。对于肾结石或肾脏多发钙化的患者,鉴别诊断时,在无组织学证据或无结石成分分析的情况下,尿沉渣镜检可根据结晶的形态初步判断其种类,同时可用于动态监测病情变化。
结合患者原肾多发钙化及输尿管结石,有肾结石家族史,肾移植术后肾功能延迟恢复,移植肾病理及尿沉渣镜检见特征性的结晶,高度考虑为2,8-DHA结晶性肾病。经基因检测证实APRT基因c.388_390del(p.Leu130del)和c.321G>A(p.Lys107=)复合杂合突变,诊断为APRT缺乏症所致的移植肾2,8-DHA结晶性肾病。
遗传因素导致的肾结石在肾移植后的复发风险存在本质差异[3-4]:若缺陷仅局限于自身的肾小管上皮细胞,移植健康肾脏后原发病不再复发;若缺陷导致全身性代谢异常,移植肾将长期暴露于异常的代谢环境中,结石复发风险极高。
其中原发性高草酸尿症(PH)1型、2型与APRT缺乏症所致2,8-DHA结晶性肾病,均属于可导致移植肾早期失功的常染色体隐性遗传病。尽管上述疾病均可出现反复泌尿系结石、肾实质多发钙化、CKD、急性肾损伤、移植肾功能延迟恢复,但其在致病机制、肾外受累情况、肾脏病理特征及尿沉渣镜检表现上存在差异:APRT缺乏症所致2,8-DHA结晶性肾病由APRT基因突变致嘌呤补救合成途径缺陷,无肾外系统受累表现,肾脏病理可见肾小管及间质内HE、PAS染色呈褐绿色或棕褐色、Masson三色染色呈黄绿色、PASM-Masson染色呈黑色,针状、杆状,呈放射状、扇形或不规则排列的折光性结晶,尿沉渣镜检可见黄棕色带靶心结构的球状结晶,偏振光下中心呈典型“马耳他十字”。而PH1型、2型分别由AGXT、GRHPR基因突变致肝脏乙醛酸代谢障碍、体内草酸过量蓄积,可合并肾外多系统草酸盐沉积,肾脏病理可见肾小管及间质内几近透明或淡黄色、不嗜银,多呈簇状、玫瑰花结样排列的折光性结晶,尿沉渣镜检可见无色至淡黄色哑铃形或不规则形一水草酸钙结晶,偏振光检查呈阳性(图3)。
图3 肾移植后复发性原发性高草酸尿症1型
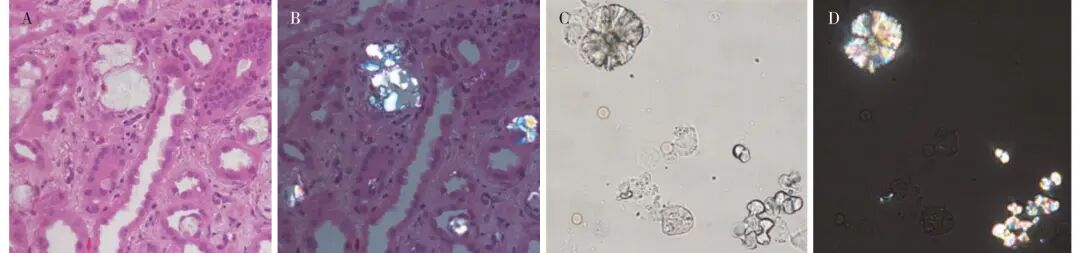
HE染色肾小管内见几近透明的簇状、放射状排列的结晶(A,×400),偏振光下具有折光性(B,×400);尿沉渣镜检一水草酸钙结晶呈无色,哑铃形或放射状排列(C,×400),偏振光阳性(D,×400)
APRT缺乏症的发病机制为APRT基因突变导致嘌呤补救合成途径障碍,腺嘌呤无法正常转化为单磷酸腺苷,转而被黄嘌呤氧化酶氧化为极难溶的2,8-DHA。2,8-DHA在肾小管腔内过饱和并形成结晶沉积,导致肾小管上皮细胞损伤,进行性诱发肾小管萎缩、间质炎症和纤维化。
迄今为止,APRT缺乏症文献报道400余例[5],年龄跨度从婴儿(0.2岁)至老年(68岁),成人起病者占比稍高,男性发病率略高于女性。部分病例为近亲结婚,有类似肾脏病家族史。最常见的临床表现为泌尿系结石,可进展至肾脏钙化。结石外观呈白色、灰白色或红棕色,表面粗糙多孔、质地柔软易碎[6]。结石可继发尿路感染、血尿。肾脏表现为急性肾损伤(尿路梗阻、容量不足、肾结晶沉积等诱发)和CKD,CKD可作为独立首发临床表现且不合并泌尿系统结石[7]。婴儿期患者可出现红棕色尿布染色[8],儿童患者以肾结石为主,成人更易进展至晚期CKD。约1/3患者起病即表现为CKD[6],部分患者首诊即需肾脏替代治疗。少数无症状病例通过尿液筛查或家族基因检测确诊[8]。由于APRT缺乏症较为罕见,其临床表现泌尿系统结石不具有特异性,患者从首发结石症状到确诊的中位延迟时间达1.5~10.5年,最长47.9年[6-7]。未经治疗的患者行肾移植后,可表现为肾功能延迟恢复、急性或慢性移植肾功能不全、肾结石等[9]。
本例患者有泌尿系结石病史,虽经药物治疗后自行排出,但未进行结石成分分析,原发病诊断延误,在未接受黄嘌呤氧化酶抑制剂干预的情况下接受了肾移植,移植术后肾小管内2,8-DHA结晶迅速沉积,肾功能延迟恢复,术后第19天SCr降至194 μmol/L后进入平台期不再进一步下降,经移植肾活检后最终明确诊断。这提示对于同时存在肾脏多发钙化的泌尿系结石患者,临床除了对症治疗外,应积极寻找潜在的代谢性疾病病因,以实现早期诊断及病因干预。
APRT基因突变具有高度异质性,已报道超过60种不同的致病突变。其分布具有显著的种族和地理差异。热点突变有日本人群的c.407T>C(p.Met136Thr),欧洲人群的c.400+2dupT(p.Ala108Glufs*3)和冰岛人群的c.194A>T(p.Asp65Val)[8]。
治疗上,以使用黄嘌呤氧化酶抑制剂进行病因治疗为主,联合低嘌呤饮食、水化等支持治疗。早期诊断并及时启动、长期坚持黄嘌呤氧化酶抑制剂规范治疗的患者,预后通常良好,肾功能稳定或改善,儿童生长发育正常[10];而诊断延迟或未接受规范治疗的患者约1/3进展至终末期肾病[5],肾移植术后也面临移植肾失功的高风险,未治疗组患者肾移植术后2年移植肾存活率远低于规范治疗组(55% vs 91%)[11]。本例患者经非布司他治疗,术后随访7个月,复查尿结晶转阴,SCr进一步降至166 μmol/L,eGFR 50 mL/(min·1.73 m2)。
总之,对于不明原因的CKD伴泌尿系结石、肾脏钙化及家族史阳性的患者,建议通过结石成分分析、尿液结晶镜检、肾脏病理及基因检测等手段,明确结石成因与肾脏疾病病因,识别出肾移植后肾结石复发相关疾病,如APRT缺乏症所致的2,8-DHA结晶性肾病这类可治性疾病的病因,进而实现精准治疗与管理。
参考文献
共 11 条 · 上下滑动查看全部
来源:肾脏病与透析肾移植杂志订阅号
作者:原雨轩 李丽娟 张昌明 李雪 梁少姗
作者单位:南京医科大学金陵临床医学院(东部战区总医院) 国家肾脏疾病临床医学研究中心(南京,210016)
查看更多
 中国医学论坛报
 壹生
 今日肿瘤
 今日循环
 今日糖尿病
 今日口腔
 全科周刊
 脱贫地区农副产品网络销售平台
 助扶塬

京公网安备 11010202008182号
| 互联网新闻信息服务许可证编号:10120190017