
200
评论
查看更多
密码过期或已经不安全,请修改密码
修改密码
壹生身份认证协议书
同意
拒绝
同意
拒绝
同意
不同意并跳过


摘 要
目的 探讨Fabry病肾脏损伤患者的临床表型、遗传学特征及长期预后。
方法 本研究为单中心、回顾性病例系列研究。纳入2003年1月至2025年9月在国家肾脏疾病临床医学研究中心确诊的78例Fabry病肾脏损伤患者,收集其人口统计学资料、多系统受累情况、肾活检病理结果、生化指标、基因测序结果及随访资料。
结果 本研究男性55例占比70.5%,经典型32例占比41.0%。男性发病年龄、确诊年龄均显著早于女性,且α-半乳糖苷酶A活性更低,去酰化衍生物球三糖鞘氨醇(Lyso-GL-3)水平更高(均P<0.05)。男性心脏受累比例较女性高,但未达统计学差异(P=0.116)。30.8%的肾活检患者病理合并其他肾脏疾病,以IgA肾病最常见(19.2%)。基因检测共鉴定出49种GLA基因变异,其中8种为国际首次报道。携带截短突变的患者起病更早,经典型比例更高,Lyso-GL-3水平更高,但器官受累与错义突变患者无显著差异。中位随访3.42年,诊断后中位肾脏生存时间为12.7年,男性预后显著差于女性(P<0.05),不同突变类型患者的长期预后差异无统计学意义。
结论 本研究系统揭示了Fabry病肾脏损伤患者的临床与遗传学特征,首次报道了8种新的GLA基因变异,发现男性患者临床表现更重,预后更差。女性Fabry病患者虽整体起病晚,但在重要靶器官受累等方面存在较大个体差异,临床应予以重视。Fabry病常合并其他肾脏疾病,GLA基因型与临床表型有一定关联,其对远期肾脏结局的预测价值仍有待进一步研究。
Fabry病是一种X连锁遗传性溶酶体贮积病,由GLA基因突变导致α-半乳糖苷酶A(α-Gal A)活性降低或丧失,引起其代谢底物三己糖酰基鞘脂醇(GL-3)及去酰化衍生物球三糖鞘氨醇(Lyso-GL-3)在全身蓄积,造成肾脏、心脏、神经系统、皮肤、消化系统等多器官系统损伤[1]。肾脏损伤可进展至终末期肾病(ESKD),是影响患者预后的重要因素。本研究通过分析Fabry病肾脏损伤患者的临床和遗传学资料,旨在系统总结其表型与遗传学特征,为临床实践与遗传咨询提供依据。
对象和方法
研究对象 单中心回顾性病例系列研究,选取2003年1月至2025年9月30日国家肾脏疾病临床医学研究中心确诊的伴肾脏损伤Fabry病患者。纳入标准:符合Fabry病诊断标准[2]。排除标准:无明确肾脏受累证据者。本中心临床确诊Fabry病患者114例,其中29例因早期肾活检拟诊后先联系做基因检测而确诊,7例因无肾脏受累证据被排除,最终纳入78例确诊患者。
对拟诊患者解释基因检测意义,签署知情同意书后检测。本研究部分患者因早期基因检测技术不可及,后期补做,无法联系者未纳入研究。
临床资料收集 通过电子病历系统与随访电话回顾性收集以下资料:①性别、出生日期、首发症状年龄、确诊年龄、末次随访时间、酶替代治疗(ERT)开始时间。②器官受累情况。肾脏:估算肾小球滤过率(eGFR)<90 ml/(min·1.73 m2)、尿蛋白定量>0.3 g/24h、尿红细胞>3个/HPF(非均一性)或肾活检异常。心脏:心电图异常或影像学左室肥厚。中枢神经:卒中、短暂性脑缺血发作或头颅MRI缺血灶;周围神经:肢端疼痛或感觉异常。消化:慢性腹痛或腹泻。少汗:主观排汗减少。皮肤:血管角质瘤。耳部:听力下降或耳鸣。③生化资料:干血斑法测α-Gal A活性;液相色谱-串联质谱法测血浆Lyso-GL-3水平。④遗传分析:靶向测序GLA基因,比对人类基因突变数据库(HGMD)、临床变异数据库(ClinVar)数据库。根据《美国医学遗传学与基因组学学会(ACMG)遗传变异分类标准与指南》对变异进行致病性分类。⑤结局事件与随访:生存时间定义为首次肾活检(或确诊,取较早者)至ESKD、死亡、失访或数据锁定日(2025-12-01)的时间,以先发生者为准。未发生ESKD者于末次随访删失。
统计学方法 采用R语言4.2.2分析。计数资料以频率(百分比)表示,组间比较用χ2检验或Fisher精确检验;计量资料经Shapiro-Wilk检验证实均非正态,以中位数(四分位间距)表示,组间比较用Mann-Whitney U检验。缺失数据采用完整病例分析法。生存分析采用Kaplan-Meier法,组间比较用Log-rank检验。P<0.05为差异具有统计学意义。
结 果
临床特征 78例Fabry病肾脏损伤患者,男性55例(70.5%),来自71个家系。经典型32例,迟发型46例。中位发病年龄26.5岁,肾脏起病年龄32.2岁,诊断年龄37.0岁。71.2%的患者以肾脏表型为首发症状。以肾活检为基线,中位尿蛋白定量1.1 g/24h,血清肌酐(SCr)78.7 μmol/L,eGFR 90 ml/(min·1.73 m2)。受累器官以心脏最常见(80.3%),周围神经受累57.7%,少汗36.5%,21.6%有卒中/脑缺血灶;皮肤血管角质瘤35.5%。慢性腹痛/腹泻30.1%。听力下降/耳鸣31.9%(表1)。
表1 78例Fabry病肾脏损伤患者的临床表型特征
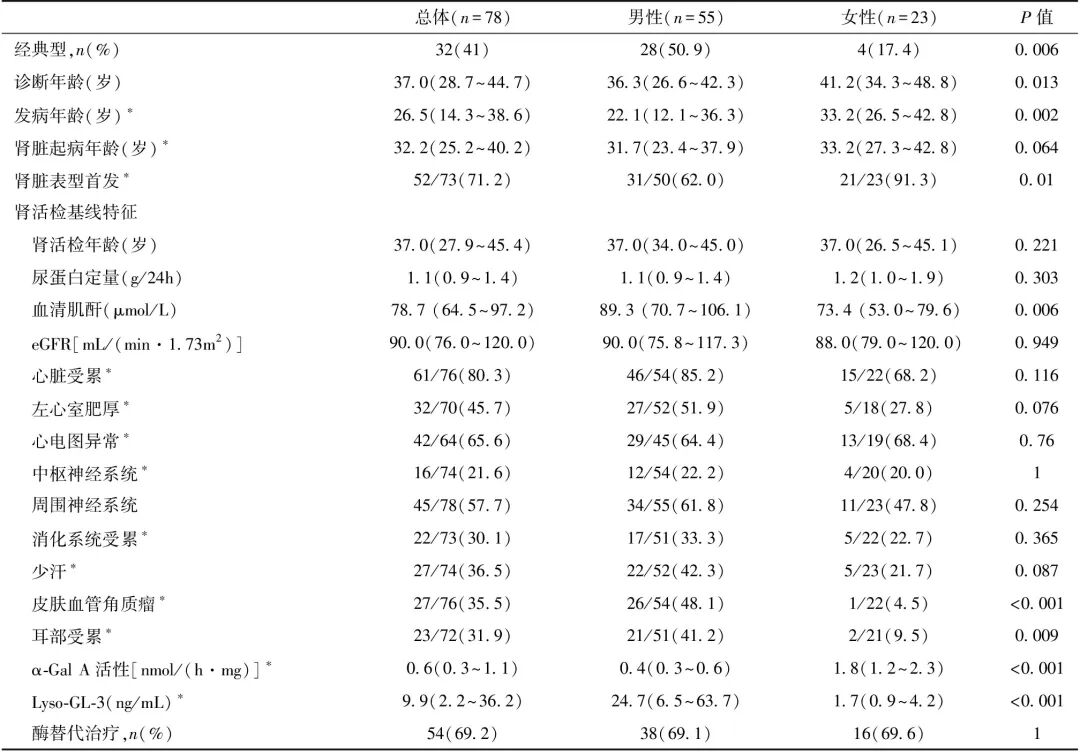
eGFR:估算肾小球滤过率;α-Gal A:α-半乳糖苷酶A;Lyso-GL-3:球三糖鞘氨醇;*存在缺失值的变量;缺失例数(百分比):发病年龄2例(2.6%),肾脏起病年龄3例(3.8%),α-Gal A活性24例(30.8%),血浆Lyso-GL-3 29例(37.2%)
按性别分组,男性经典型比例更高,发病及诊断年龄更早,肾脏首发比例更低。肾活检时eGFR与尿蛋白组间无差异。男性皮肤与耳部受累更常见。心脏、神经与消化系统受累率无性别差异。男性α-Gal A活性更低,Lyso-GL-3更高(表1)。
肾脏病理 52例肾活检患者均见Fabry病典型病理改变:肾小球足细胞胞质特征性空泡(蜂巢样/泡沫样)(图1A、B),甲苯胺蓝染色呈阳性(图1C),电镜下见髓样小体/斑马小体(图1D)。48例(92.3%)患者可见系膜区轻至中度增宽,30例(57.7%)患者可见肾小球系膜细胞及基质增多,16例(30.8%)可见内皮细胞空泡变性。中位球性废弃比例20%,节段硬化比例6.8%,男性节段硬化比例高于女性(9.1% vs 4.4%,P=0.004)。25例(48.1%)存在散在肾小管上皮细胞刷状缘脱落,33例(63.5%)可见肾小管上皮细胞空泡变性或胞质内斑马小体、髓样小体。43例(82.7%)存在间质小动脉透明变性。
图1 Fabry病患者肾脏病理改变
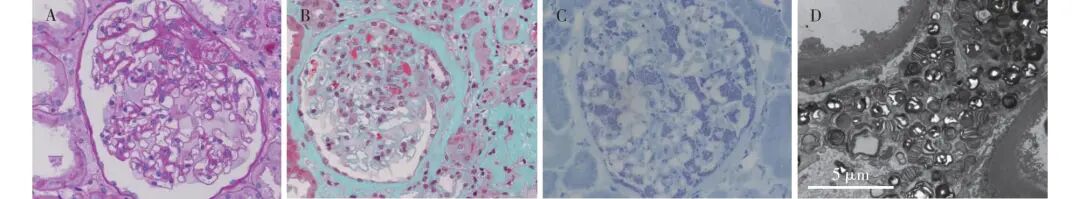
A、B:肾小球足细胞胞质肿胀、空泡变性,呈蜂巢样改变(A:PAS,×400;B:Masson三色,×400);C:肾小球足细胞胞质内可见嗜碱性颗粒(甲苯胺蓝,×400);D:“髓样小体”和“斑马小体”位于肾小球足细胞中(EM)
16例(30.8%)经病理诊断合并其他肾病,IgA肾病最常见(10例,19.2%),其余包括膜性肾病1例(激素联合他克莫司治疗后缓解);免疫复合物介导的肾小球肾炎伴外周血髓过氧化物酶-抗中性粒细胞胞质抗体(MPO-ANCA)阳性1例(激素治疗无缓解且进展至ESKD);狼疮肾炎Ⅴ型1例(激素治疗部分缓解);糖尿病肾病、高血压肾损害、肥胖相关肾损害各1例。
基因变异特征 共鉴定出49种GLA基因变异(图2),8种为国际首次报道,6种为致病/可能致病变异,2种为意义未明变异(表2)。
图2 本研究GLA基因致病变异谱特征(红色为新变异)
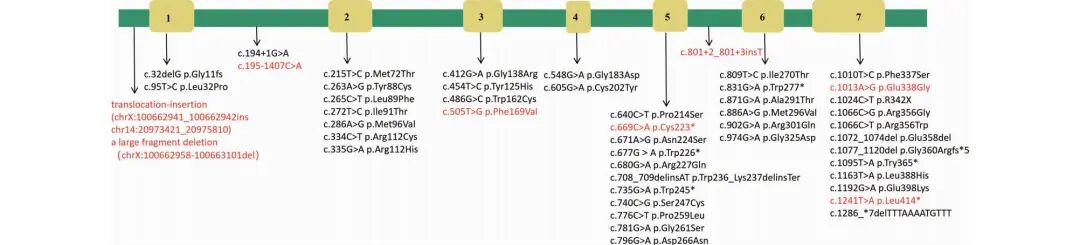
表2 本研究中新发现的GLA基因变异及其ACMG分类
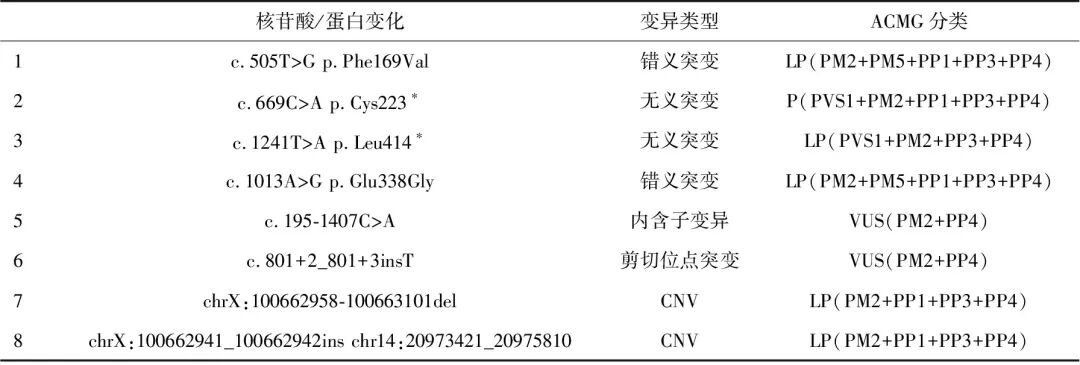
ACMG:美国医学遗传学与基因组学学会;CNV:拷贝数变异;P:致病;LP:可能致病;VUS:意义未明;括号内为所满足的《ACMG遗传变异分类标准与指南》证据项;*表示终止密码子
变异谱分析显示,89.9%位于编码区;83.8%为单核苷酸变异,12.2%为小片段序列的插入或删除,4.1%为拷贝数变异;错义突变占67.35%,截短突变20.4%。错义突变分布广泛,截短突变多分布于最后3个外显子,仅1种位于外显子1。c.335G>A和c.902G>A分别在4个(5.1%)家系中检出,c.1286_*7del和c.272T>C变异分别在3个(3.9%)家系被检出。
与错义突变相比,截短突变组经典型比例更高,发病、肾脏起病及诊断年龄均更早,Lyso-GL-3水平更高,但ESKD年龄、基线SCr、eGFR及尿蛋白、肾组织病理指标以及肾外主要器官系统受累情况等方面均未见显著差异。男性患者亚组分析结果与总人群基本一致(表3)。
表3 GLA截短突变和错义突变的临床与病理特征比较
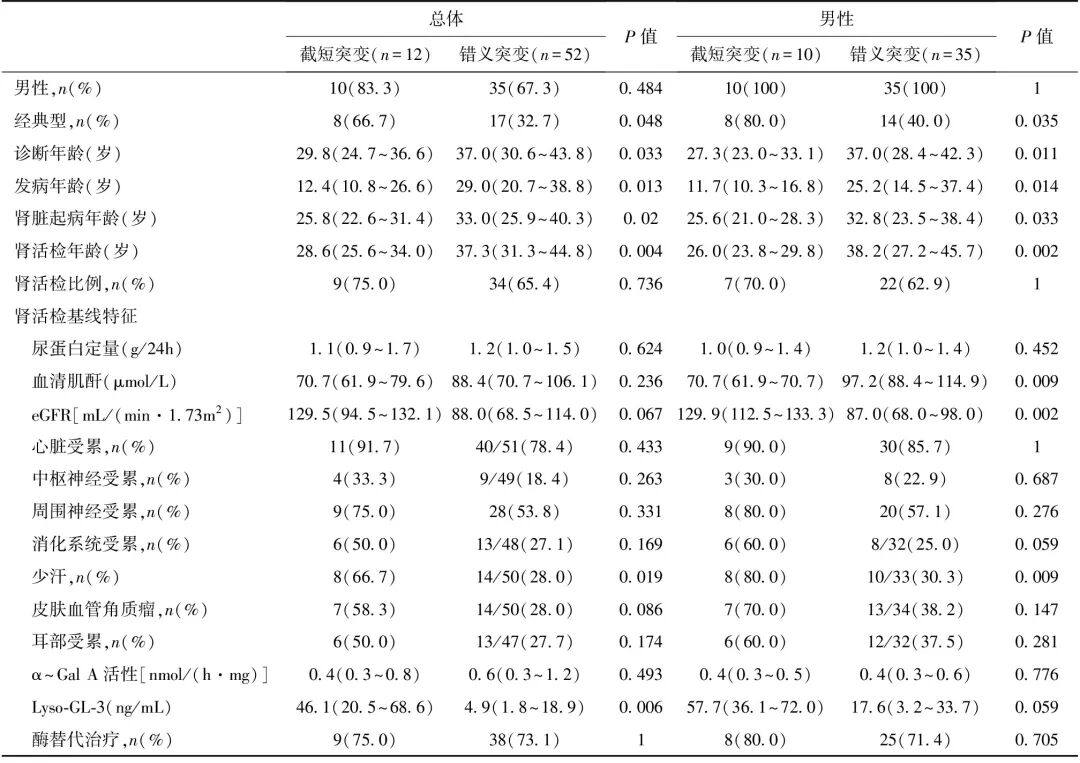
eGFR:估算肾小球滤过率;α-Gal A:α-半乳糖苷酶A;Lyso-GL-3:球三糖鞘氨醇
治疗和长期预后 中位随访3.4(1.7~9.0)年,28例进展至ESKD(中位年龄35.1岁,3例后续死亡,2例因卒中事件,1例原因不详)。50例患者未发生ESKD,2例失访,48例因研究结束时仍未发生ESKD而删失。
69.2%接受ERT,男女治疗率无差异(69.1% vs 69.6%)。治疗组与未治疗组截短突变的构成比无显著差异中位ERT时间30.5个月。19例有≥3个月随访资料的患者eGFR年下降率中位数为0(-9.02~3.96)ml/(min·1.73 m2·年)。
生存分析显示,中位肾脏生存时间为12.7年,5和10年肾脏生存率为82.5%和53.1%(图3A)。男性预后显著差于女性,5年、10年肾脏生存率男性78.1%、40.7%,女性93.8%、93.8%(图3B)。截短突变和错义突变组肾脏生存率无显著差异,诊断5年后肾脏生存率91.7% vs 80.2%,10年45.8% vs 55.5%(图3C)。
图3 伴肾脏损伤Fabry病患者的肾脏生存曲线

A:总体;B:按性别分组;C:按突变类型分组(截短突变 vs 错义突变)
讨 论
Fabry病临床具有高度异质性[3]。本组迟发型比例较高,与患者多因肾脏异常就诊肾内科有关。性别是表型差异的主要因素[4-6]。本研究中男性发病、诊断及ESKD年龄均早于女性,酶活性更低、Lyso-GL-3更高,预后更差。但女性在关键靶器官受累及肢端疼痛等严重影响生活质量的症状发生率上,与男性无显著差异,部分亦可进展至ESKD,其疾病负担不容低估。X连锁的遗传模式及X染色体随机失活导致女性表型可从无症状到严重[7-8]。临床应重视女性Fabry病患者的系统评估与随访。
本研究共鉴定49种GLA基因变异,8种为国际首次报道,丰富了全球及中国人群的GLA变异谱。c.335G>A、c.902G>A、c.1286_*7del和c.272T>C变异在多个家系中重复出现,可能为中国人群高频变异。其中,前两者亦常见于日本人群,c.1286_*7del变异主要在本研究中多次检出,值得关注[4-5,9]。但未检出南京新生儿筛查中常见的c.640-801G>A变异[10]。目前已报道的GLA基因截短突变可分布于各外显子[5],但本研究截短突变多集中于3’端外显子,可能与纳入的患者疾病特点有关。5’端截短突变更易导致蛋白质完全失活或无义介导的mRNA衰减[11],可能与更严重早发的全身表型相关,患者早年可能因全身症状就诊于其他科室,而较少在成年期因单纯肾脏异常就诊于肾内科。进一步分析基因型-表型相关性,截短突变组起病更早、经典型比例更高、Lyso-GL-3水平也更高[12]。然而,其与错义突变组多器官受累以及长期预后上均未表现出显著差异。提示基因型主要影响早期表型和生化特征,而远期肾脏结局可能受遗传背景(如修饰基因[13])、环境及代谢等多因素调控。样本量有限,基因型-表型相关性有待进一步扩大研究。
本研究肾活检病例除Fabry病典型病理表现外[14],30.2%的肾活检患者合并其他肾病(以IgA肾病为主),首次在较大样本中证实其高发生率,既往仅有个案报道[15-16],Fabry病本身存在系统性慢性炎症与免疫激活,可能促进合并免疫性肾病的发生[17]。这类患者蛋白尿和肾功能减退系两种疾病共同作用所致,需个体化治疗。肾活检在Fabry病肾脏损伤患者中具有重要临床价值:不仅可为携带意义未明变异或临床表现不典型的患者提供关键病理学证据,还能评估肾病负荷,更可明确合并症并指导治疗。因此,对于疾病进展及对因治疗反应与预期不符的患者,积极考虑肾活检对制定精准、全面的治疗方案至关重要。
既往研究多为横断面研究,缺乏长期随访数据[18],本研究中位随访3.42年,多数接受ERT(中位>2年),治疗组肾功能总体稳定,但eGFR年下降率个体差异大,提示ERT治疗反应存在异质性。10年肾脏生存率仅53.1%,远期预后严峻。
本文为单中心回顾性研究,部分早期拟诊患者因无法联系未行基因检测而被排除,存在选择偏倚。部分资料依赖回忆,可能存在回忆偏倚。罕见病样本量仍有限,需扩大验证。
小 结
本研究基于中国真实世界临床数据,系统阐述了Fabry病肾脏损伤患者临床、病理、遗传和长期预后特征,首次报道了8种新的GLA基因变异,强调关注女性患者疾病负担,重视肾活检在精准诊断与合并症识别中的关键作用。
参考文献
共 18 条 · 上下滑动查看全部
来源:肾脏病与透析肾移植杂志订阅号
作者:张洋洋 邱丹丹 刘墨缘 涂远茂 徐 峰 梁少姗 程 震 刘志红
作者单位:东部战区总医院 国家肾脏疾病临床医学研究中心(南京,210016)
查看更多
 中国医学论坛报
 壹生
 今日肿瘤
 今日循环
 今日糖尿病
 今日口腔
 全科周刊
 脱贫地区农副产品网络销售平台
 助扶塬

京公网安备 11010202008182号
| 互联网新闻信息服务许可证编号:10120190017