壹生大学

壹生身份认证协议书

本项目是由壹生提供的专业性学术分享,仅面向医疗卫生专业人士。我们将收集您是否是医疗卫生专业人士的信息,仅用于资格认证,不会用于其他用途。壹生作为平台及平台数据的运营者和负责方,负责平台和本专区及用户相关信息搜集和使用的合规和保护。
本协议书仅为了向您说明个人相关信息处理目的,向您单独征求的同意,您已签署的壹生平台《壹生用户服务协议》和《壹生隐私政策》,详见链接:
壹生用户服务协议:
https://apps.medtrib.cn/html/serviceAgreement.html
壹生隐私政策:
https://apps.medtrib.cn/html/p.html
如果您是医疗卫生专业人士,且点击了“同意”,表明您作为壹生的注册用户已授权壹生平台收集您是否是医疗卫生专业人士的信息,可以使用本项服务。
如果您不是医疗卫生专业人士或不同意本说明,请勿点击“同意”,因为本项服务仅面向医疗卫生人士,以及专业性、合规性要求等因素,您将无法使用本项服务。

同意

拒绝

同意

拒绝

知情同意书

同意

不同意并跳过

工作人员正在审核中,
请您耐心等待
审核未通过
重新提交
完善信息
{{ item.question }}
确定
收集问题
{{ item.question }}
确定
您已通过HCP身份认证和信息审核
(
5
s)

肾脏病基础|急性肾损伤进展至慢性肾脏病的机制研究进展

2026-10-30 作者:金烷烃科研
非原创

摘 要

急性肾损伤(AKI)是临床上常见的肾脏疾病,近年来研究发现,AKI也是慢性肾脏病(CKD)患病率持续升高的重要原因。深入理解其分子机制,对改善患者预后及防治CKD具有关键临床意义。本文系统综述AKI向CKD转变的核心机制,从多维度解析这一连续病理过程。在细胞层面,探讨肾小管上皮细胞周期停滞、衰老及代谢重编程如何促使其从修复者转变为促纤维化信号源;在免疫层面,分析巨噬细胞持续活化与淋巴细胞浸润如何维持慢性炎症,推动纤维化;在分子层面,阐述表观遗传调控与代谢记忆在形成肾脏“分子伤疤”中的作用。通过梳理现有研究,探讨AKI向CKD转变的潜在机制及干预策略,为改善患者预后提供新思路。

急性肾损伤(AKI)是住院患者中高发病率、高死亡率的危重疾病,2011年导致全球死亡人数达200万[1]。众多临床研究证实,AKI并非自限性事件,而是慢性肾脏病(CKD)的独立危险因素和始动环节[2],AKI向CKD的演变已成为肾脏病领域的重大挑战。CKD全球负担沉重,2021年,年龄标准化患病率为8006例/10万人,中位患病率达9.5%,东欧和中欧地区最高(12.8%)[3]。瑞典十年随访数据显示,CKD患者肾小球滤过率年均下降19.6%[4]。随着人口老龄化,70岁以上人群中约1/3患有CKD[5],AKI的长期管理更显紧迫,然而面对这一严峻的临床现实,核心科学问题在于为何急性损伤会引发进行性纤维化和肾功能丧失?传统观点认为纤维化是修复失调的结果,而新研究揭示,AKI后肾脏发生了一系列主动的、程序化的分子与细胞事件,形成“恶性循环”,推动肾脏从急性修复失败走向慢性纤维化[6]。AKI向CKD转变涉及多机制协同作用,包括细胞应答、免疫调控与分子记忆等,各机制相互交织,最终导致肾功能不可逆丧失[7-8](图1)。本文系统梳理该过程的核心机制,旨在为理解其病理生理提供新视角,并为开发阻断该进程的创新策略奠定理论基础。

图1 AKI进展至CKD的核心机制[7-8]
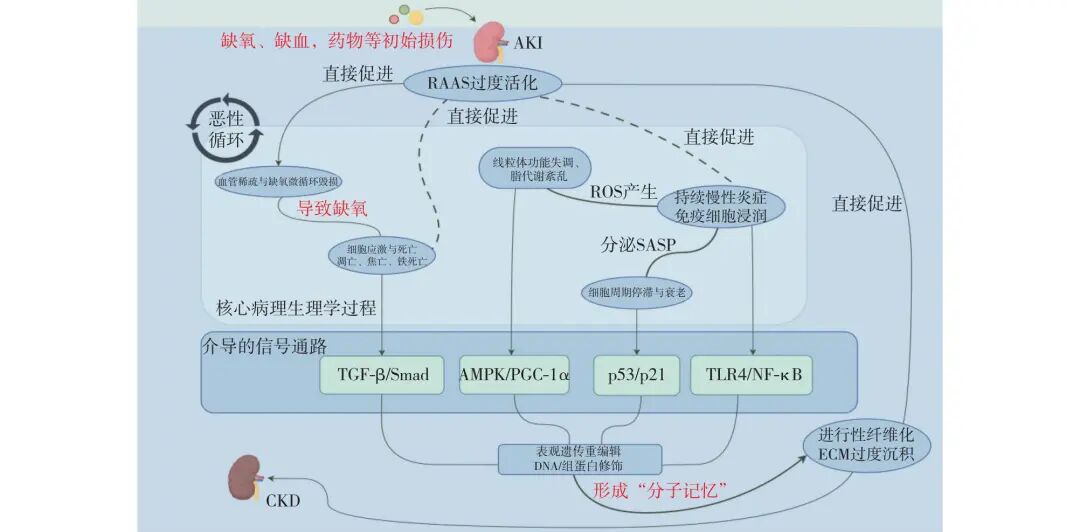
图1

AKI:急性肾损伤;RAAS:肾素-血管紧张素-醛固酮系统;ROS:活性氧;SASP:衰老相关分泌表型;AMPK:腺苷酸活化蛋白激酶;PGC-1α:过氧化物酶体增殖物激活受体γ共激活因子1α;TGF-β:转化生长因子β;TLR4:Toll样受体4;NF-κB:核因子κB;ECM:细胞外基质;CKD:慢性肾脏病

细胞死亡:慢性炎症的启动

炎症反应是驱动AKI向CKD转变的核心病理环节,其本质是先天性与适应性免疫系统的持续过度激活[9]。在此过程中,多种程序性细胞死亡方式与免疫反应相互促进,共同构成了慢性炎症的持续驱动力。肾小管上皮细胞损伤后释放的损伤相关分子模式(DAMP)通过Toll样受体4(TLR4)/核因子κB(NF-κB)通路启动先天免疫,促进炎症因子产生并上调NOD样受体热蛋白结构域相关蛋白3(NLRP3)炎症小体表达。继而,线粒体损伤等信号触发NLRP3炎症小体组装,激活半胱天冬蛋白酶1(caspase-1)[10]。caspase-1通过切割白细胞介素(IL)1β前体生成成熟IL-1β,并释放IL-18等成熟炎症因子,并裂解消皮素D(GSDMD)以诱发细胞焦亡,进而释放更多DAMPs,最终形成“炎症-细胞死亡”的恶性循环[11]。作为焦亡执行蛋白,GSDMD通过直接损伤小管细胞、促进中性粒细胞胞外诱捕网(NET)形成及巨噬细胞M1极化,共同推动疾病进展[12]。若损伤持续存在,活化的巨噬细胞将驱动T细胞向肾脏浸润,其中CD4阳性1型辅助性T细胞(CD4+ Th1)和17型辅助性T细胞(Th17细胞)通过分泌γ干扰素(IFN-γ)、IL-17等细胞因子,与巨噬细胞协同维持慢性炎症微环境[13]。随着病程发展,铁死亡与凋亡成为主要细胞死亡方式[14]。铁死亡产生的脂质过氧化物可激活NLRP3炎症小体,其释放的DAMP经TLR4/髓样分化初级反应蛋白88/NF-κB(TLR4/MyD88/NF-κB)信号通路加剧炎症,形成正反馈循环[15]。谷胱甘肽过氧化物酶4(GPX4)不仅抑制铁死亡,亦可阻断肿瘤坏死因子α(TNF-α)介导的NF-κB通路活化,从而减轻炎症[16]。反复损伤还通过p53蛋白/Bcl-2相关X蛋白(p53/Bax)通路诱导线粒体依赖性凋亡,导致小管细胞丢失[17],而具有凋亡抵抗的细胞则进入衰老状态,通过衰老相关分泌表型(SASP)释放转化生长因子β(TGF-β)等促纤维化因子。上述炎症介质与纤维化信号在缺氧诱导因子1α(HIF-1α)驱动的“缺氧-炎症”循环加持下,激活促纤维化通路,诱导上皮-间质转化(EMT)与肌成纤维细胞活化,最终导致细胞外基质(ECM)过度沉积与肾小管间质纤维化[18]。综上,靶向调控这一复杂的慢性炎症网络,切断其向纤维化转化的通路,已成为阻断AKI向CKD转变的潜在有效策略。

细胞应答失调:纤维化核心驱动

肾小管上皮细胞应答失调是驱动AKI向CKD转变的核心环节。该过程由p53、p21蛋白等关键分子驱动[19],本质是一系列主动的程序化病理性反应,主要表现为适应不良性修复与病理性转分化。研究发现,在缺氧/复氧条件下,肾小管上皮细胞会发生过度自噬[20]。在轻中度损伤时,p53激活可诱导细胞周期短暂推进与适度的自噬,共同促进修复性增殖,此时自噬具有一定保护作用。然而,在严重或反复损伤下,p53通过转录诱导p21,迫使细胞发生G1期或G2/M期永久性细胞周期停滞[21]。过度自噬在此背景下由保护性反应转化为病理性进程,与周期停滞协同作用,共同促使细胞进入衰老状态。这一过程不仅造成细胞再生能力丧失、肾小管萎缩与功能减退,也使得衰老细胞通过分泌SASP转化为主动的“破坏分子”,从而直接驱动纤维化进程。肾脏纤维化的关键机制在于肾小管上皮细胞发生EMT,TGF-β1是启动这一过程的核心介质[22],其通过激活Smad蛋白信号通路诱导Smad2/3磷酸化并与Smad4形成复合体转位入核,上调胶原、α平滑肌肌动蛋白(α-SMA)等纤维化基因表达[23]。p53与Smad3的组装是促纤维化所必需的[24],同时Smad3自身又可诱导其抑制因子Smad7的表达,通过此负反馈机制以维持TGF-β/Smad通路的稳态。此外,Wnt/β连环蛋白(Wnt/β-catenin)、Hippo通路效应分子Yes相关蛋白(YAP)/转录共激活因子与PDZ结合基序(TAZ)等与TGF-β形成协同调控网络,共同指令肌成纤维细胞过度合成ECM[25-27]。另有研究表明,抑制Janus激酶1(JAK1)/信号转导与转录激活因子(STAT)信号通路可通过调控GPX4、长链脂酰辅酶A合成酶4(ACSL4)等铁死亡关键分子,阻断AKI向CKD转变的进程[28]。上述信号通路相互交织,构成精细的调控网络,协同驱动ECM过度沉积与肾脏纤维化。尽管靶向EMT关键环节(如平衡Smad3/Smad7、抑制YAP/TAZ)是潜在的治疗策略,但因这些核心通路在全身生理中作用广泛,其系统性抑制易产生脱靶毒性。为突破这一转化瓶颈,未来研究应聚焦于识别并靶向干预在病变肾脏中特异性激活或具备疾病特异性的关键信号节点。

代谢重编程:炎症与纤维化的交汇点

近年来研究表明,代谢重编程在AKI向CKD的转变中起关键作用。其核心是肾小管上皮细胞能量代谢紊乱,主要涉及肾素-血管紧张素-醛固酮系统(RAAS)激活、脂代谢异常与线粒体功能障碍三个相互关联的病理环节。AKI发生后,RAAS持续活化,引起肾血管收缩、肾脏缺血,血管紧张素Ⅱ(Ang Ⅱ)释放进一步促进炎症与纤维化。同时,线粒体功能失调迫使细胞转向糖酵解供能,导致三磷酸腺苷(ATP)生成不足与乳酸堆积。伴随脂肪酸氧化关键酶肉碱棕榈酰转移酶1(CPT1)活性下降及腺苷酸活化蛋白激酶(AMPK)/过氧化物酶体增殖物激活受体γ共激活因子1α(PGC-1α)通路抑制,导致细胞内出现脂质蓄积与大量活性氧(ROS)产生。过度ROS上调动力相关蛋白1(Drp1),诱导线粒体过度分裂加剧损伤[29],而下调Drp1可改善线粒体稳态,减轻肾损害[30]。脂质异常沉积不仅直接损伤小管上皮细胞,也为肌成纤维细胞活化提供原料,直接推动纤维化。RAAS激活加重线粒体应激与脂代谢紊乱,线粒体功能失调进一步引起脂质堆积与能量危机,脂毒性又反噬线粒体并再激活RAAS。三者共同形成“恶性循环”,最终通过激活TGF-β/Smad3通路促进胶原沉积,并通过释放mtDNA与ROS激活NLRP3炎症小体,放大炎症反应,共同驱动肾脏纤维化进展。因此,针对代谢环节的干预不仅有助于改善AKI患者的代谢状态,也可能为延缓CKD进展提供新方向。

表观遗传:肾脏的“分子记忆”

当前研究证实,表观遗传调控是驱动AKI向CKD转变并维持肾脏纤维化进程的核心机制之一。它使肾脏在初始损伤消退后,仍保留一种持久的促纤维化“分子记忆”,即使初始损伤信号已减弱,这种记忆仍能驱动促纤维化基因的持续表达,导致肾脏纤维化进行性发展。在纤维化进程中,全基因组DNA甲基化格局发生显著改变。例如,发生AKI时RAS蛋白激活样蛋白1(RASAL1)启动子发生高甲基化并表达沉默,使细胞对TGF-β等促纤维化信号敏感性持续增高,促进纤维化形成[31]。此外,Klotho等抗纤维化基因也因异常甲基化而沉默,加速肾脏细胞衰老与纤维化进程[32]。除DNA甲基化外,组蛋白修饰也作为“基因开关”参与调控:TGF-β1可招募组蛋白修饰酶至促纤维化基因启动子区域,引起组蛋白高乙酰化及激活型甲基化标记[组蛋白H3第4位赖氨酸三甲基化(H3K4me3)]富集,打开染色质结构,持续激活促纤维化基因转录,导致细胞外基质大量合成与沉积,进一步加剧纤维化[33]。此外,非编码RNA同样构成重要调控网络。microRNA-21通过增强TGF-β和蛋白激酶B信号通路放大纤维化反应,同时,充分证据表明lncRNA肺腺癌转移相关转录本1(MALAT1)是驱动多种肾脏疾病发生与进展的核心分子,其在肾脏组织中过表达可加剧炎症反应并促进纤维化形成[34]。这些表观遗传改变共同作用,在初始损伤消退后,仍将肾脏“锁定”在一种促纤维化的病理状态。尽管表观遗传机制与肾脏纤维化的关联已被广泛证实,当前研究仍多停留在相关性层面。未来需进一步阐明其上游驱动信号与因果机制,通过细胞特异性表观基因组编辑等技术,验证关键表观遗传标记在纤维化中的功能性作用,为临床干预提供新策略。

小 结

AKI向CKD转变过程并非线性演进,而是一个由细胞损伤、持续炎症、进行性纤维化及遗传环境因素共同构成的动态复杂网络(表1)。研究表明,AKI不仅是肾功能的急性丧失,更是CKD发生的独立危险因素,要以整体性视角重新审视肾脏疾病的演进路径。在机制层面,严重细胞损伤与慢性炎症为CKD发生奠定基础,而纤维化则直接导致肾功能不可逆衰退。个体遗传背景与环境暴露因素进一步交织,构成多因子致病网络。因此,未来临床策略亟需超越单一机制干预,转向多靶点整合治疗。随着单细胞测序与空间转录组等技术的发展,疾病过程中的关键细胞类型与分子靶点得以被精确识别。例如,Zeng等[35]鉴定出CLCNKB、KLK1和PLEKHA4等核心生物标志物,为靶向干预提供了新思路。在治疗策略上,可联合使用衰老细胞清除剂与铁死亡抑制剂,以同时消除炎症源并保护细胞存活;亦可针对表观遗传“病理性记忆”,开发靶向修饰酶类药物,实现对纤维化基因的程序性重编程。展望未来,阻断AKI向CKD转变的关键在于突破传统单一通路的研究范式,通过对细胞状态、免疫代谢与表观遗传网络的整合干预,构建能够长期维持肾脏稳态的治疗体系,从而有效打破疾病恶性循环。

表1 AKI进展至CKD的核心机制总结
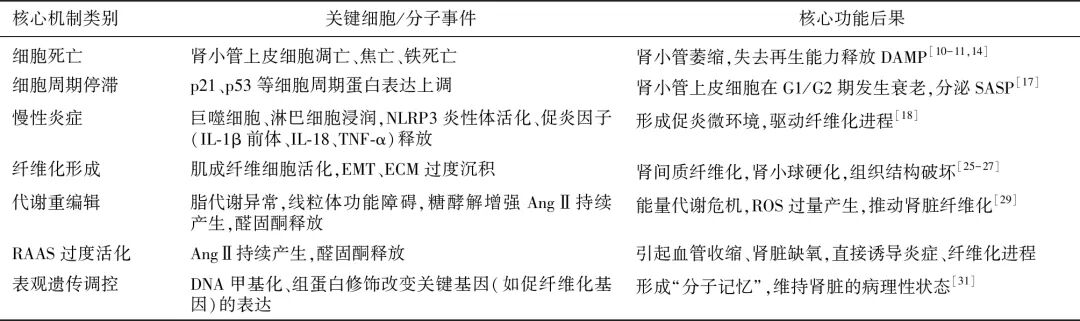
表1

AKI:急性肾损伤;CKD:慢性肾脏病;DAMP:损伤相关分子模式;SASP:衰老相关分泌表型;RAAS:肾素-血管紧张素-醛固酮系统;ROS:活性氧;ECM:细胞外基质;EMT:上皮-间质转化;Ang Ⅱ:血管紧张素Ⅱ;IL:白细胞介素;TNF-α:肿瘤坏死因子α

参考文献

共 35 条 · 上下滑动查看全部

1 MURUGAN R, KELLUM J A. Acute kidney injury: what’s the prognosis? Nat Rev Nephrol, 2011, 7(4): 209-217.

2 CHAWLA L S, EGGERS P W, STAR R A, et al. Acute kidney injury and chronic kidney disease as interconnected syndromes. N Engl J Med, 2014, 371(1): 58-66.

3 DENG L, GUO S, LIU Y, et al. Global, regional, and national burden of chronic kidney disease and its underlying etiologies from 1990 to 2021: a systematic analysis for the Global Burden of Disease Study 2021. BMC Public Health, 2025, 25(1): 636.

4 SWARTLING O, RYDELL H, STENDAHL M, et al. CKD Progression and Mortality Among Men and Women: A Nationwide Study in Sweden. Am J Kidney Dis, 2021, 78(2): 190-199.e1.

5 程青, 张炯. 肾脏老龄化的特征和病理生理. 肾脏病与透析肾移植杂志, 2025, 34(2): 158-162.

6 KURZHAGEN J T, DELLEPIANE S, CANTALUPPI V, et al. AKI: an increasingly recognized risk factor for CKD development and progression. J Nephrol, 2020, 33(6): 1171-1187.

7 PURI B, MAJUMDER S, GAIKWAD A B. Significance of LncRNAs in AKI-to-CKD transition: A therapeutic and diagnostic viewpoint. Life Sci, 2024, 342: 122509.

8 GUO R, DUAN J, PAN S, et al. The Road from AKI to CKD: Molecular Mechanisms and Therapeutic Targets of Ferroptosis. Cell Death Dis, 2023, 14(7): 426.

9 SATO Y, YANAGITA M. Immune cells and inflammation in AKI to CKD progression. Am J Physiol Renal Physiol, 2018, 315(6): F1501-F1512.

10 WEN L, YANG H, MA L, et al. The roles of NLRP3 inflammasome-mediated signaling pathways in hyperuricemic nephropathy. Mol Cell Biochem, 2021, 476(3): 1377-1386.

11 LI Y, REN K. The Mechanism of Contrast-Induced Acute Kidney Injury and Its Association with Diabetes Mellitus. Contrast Media Mol Imaging, 2020, 2020: 3295176.

12 CHEN Z, CHEN C, LAI K, et al. GSDMD and GSDME synergy in the transition of acute kidney injury to chronic kidney disease. Nephrol Dial Transplant, 2024, 39(8): 1344-1359.

13 张雅飞, 朱杰夫, 宋志霞. 巨噬细胞在急性肾损伤向慢性肾脏病转化中的作用. 肾脏病与透析肾移植杂志, 2022, 31(1): 68-72.

14 MAREMONTI F, MEYER C, LINKERMANN A. Mechanisms and Models of Kidney Tubular Necrosis and Nephron Loss. J Am Soc Nephrol, 2022, 33(3): 472-486.

15 YANG Y H, DENG X Q, LI W Y, et al. Targeting the epigenetic regulation of ferroptosis: a potential therapeutic approach for sepsis-associated acute kidney injury. Clin Epigenetics, 2025, 17(1): 57.

16 LI C, DENG X, XIE X, et al. Activation of Glutathione Peroxidase 4 as a Novel Anti-inflammatory Strategy. Front Pharmacol, 2018, 9: 1120.

17 MING W H, LUAN Z L, YAO Y, et al. Pregnane X receptor activation alleviates renal fibrosis in mice via interacting with p53 and inhibiting the Wnt7a/β-catenin signaling. Acta Pharmacol Sin, 2023, 44(10): 2075-2090.

18 GEWIN L S. Transforming Growth Factor-β in the Acute Kidney Injury to Chronic Kidney Disease Transition. Nephron, 2019, 143(3): 154-157.

19 NISHIMURA K, TAGUCHI K, KISHI S, et al. Dual disruption of eNOS and ApoE gene accelerates kidney fibrosis and senescence after injury. Biochem Biophys Res Commun, 2021, 556: 142-148.

20 CHUAN’AI C, HAOLONG L, PENGPENG A, et al. VDAC1 Cleavage Promotes Autophagy in Renal Tubular Epithelial Cells With Hypoxia/Reoxygenation Injury. Nephrology (Carlton), 2025, 30(2): e70000.

21 柳敏娜, 刘天龙, 席春生. 细胞G2/M周期阻滞与肾间质纤维化. 肾脏病与透析肾移植杂志, 2022, 31(3): 261-265.

22 GU Y Y, LIU X S, HUANG X R, et al. Diverse Role of TGF-β in Kidney Disease. Front Cell Dev Biol, 2020, 8: 123.

23 WU W, WANG X, YU X, et al. Smad3 Signatures in Renal Inflammation and Fibrosis. Int J Biol Sci, 2022, 18(7): 2795-2806.

24 LIU M, WANG W, WANG J, et al. Z-Guggulsterone alleviates renal fibrosis by mitigating G2/M cycle arrest through Klotho/p53 signaling. Chem Biol Interact, 2022, 354: 109846.

25 XIAO L, ZHOU D, TAN R J, et al. Sustained Activation of Wnt/β-Catenin Signaling Drives AKI to CKD Progression. J Am Soc Nephrol, 2016, 27(6): 1727-1740.

26 HU J, QIAO J, YU Q, et al. Role of SIK1 in the transition of acute kidney injury into chronic kidney disease. J Transl Med, 2021, 19(1): 69.

27 YEH T H, TU K C, WANG H Y, et al. From Acute to Chronic: Unraveling the Pathophysiological Mechanisms of the Progression from Acute Kidney Injury to Acute Kidney Disease to Chronic Kidney Disease. Int J Mol Sci, 2024, 25(3): 1755.

28 ZHANG Z, ZHAO Z, QI C, et al. Butyrolactone I blocks the transition of acute kidney injury to chronic kidney disease in mice by targeting JAK1. MedComm (2020), 2025, 6(2): e70064.

29 CHENG D, ZHANG M, ZHENG Y, et al. α-Ketoglutarate prevents hyperlipidemia-induced fatty liver mitochondrial dysfunction and oxidative stress by activating the AMPK-pgc-1α/Nrf2 pathway. Redox Biol, 2024, 74: 103230.

30 AVILA-ROJAS S H, APARICIO-TREJO O E, BRIONES-HERRERA A, et al. Alterations in mitochondrial homeostasis in a potassium dichromate model of acute kidney injury and their mitigation by curcumin. Food Chem Toxicol, 2020, 145: 111774.

31 TAMPE B, STEINLE U, TAMPE D, et al. Low-dose hydralazine prevents fibrosis in a murine model of acute kidney injury-to-chronic kidney disease progression. Kidney Int, 2017, 91(1): 157-176.

32 曹望森. 表观遗传干预重振Klotho抗肾脏纤维化. 医学研究生学报, 2018, 31(07): 673-677.

33 SASAKI K, MASAKI T. Epigenetic histone modifications in kidney disease and epigenetic memory. Clin Exp Nephrol, 2025, 29(9): 1129-1138.

34 PURI B, MAJUMDER S, GAIKWAD A B. LncRNA MALAT1 as a potential diagnostic and therapeutic target in kidney diseases. Pathol Res Pract, 2025, 266: 155783.

35 ZENG F, YANG Z, WANG Z. Integrated transcriptomic and single-cell RNA-seq analysis identifies CLCNKB, KLK1 and PLEKHA4 as key gene of AKI-to-CKD progression. Front Immunol, 2025, 16: 1628962.

来源:肾脏病与透析肾移植杂志订阅号

作者:娜颖1,2 王梅3 郭艳1,4

作者单位:1内蒙古医科大学内蒙古临床医学院(呼和浩特,010017);2内蒙古自治区人民医院肾内科;3内蒙古自治区人民医院风湿免疫科;4内蒙古自治区人民医院教学部临床技能培训中心


200 评论

查看更多